

Usinage du PEEK pour implants médicaux : documentation sur le recuit, la relaxation des contraintes et la biocompatibilité
1. Pourquoi le PEEK est le polymère de référence pour les implants porteurs de charge
Le PEEK (polyétheréthercétone) est le polymère de prédilection pour les implants porteurs grâce à trois propriétés convergentes : un module de Young de 3,6 GPa, comparable à celui de l’os cortical (contre 110 GPa pour le titane), une limite d’endurance à la fatigue d’environ 70 MPa à 10⁷ cycles, adaptée aux contraintes exercées sur la colonne vertébrale, et une résistance à l’hydrolyse permettant de survivre à plus de 10 ans d’exposition en milieu aqueux in vivo à 37 °C. Cette combinaison – rigidité similaire à celle de l’os, résistance à la fatigue et stabilité chimique – a fait du PEEK le matériau de référence pour les cages intervertébrales, les implants crâniens et les implants orthopédiques d’essai au cours des deux dernières décennies.
Pour les fabricants d'équipement d'origine (OEM), le PEEK est le polymère de prédilection grâce à un cadre réglementaire bien établi. La norme ASTM F2026 (poudre de polymère PEEK pour implants chirurgicaux) constitue la norme de base. La norme ISO 10993 (évaluation biologique des dispositifs médicaux) définit le cadre de biocompatibilité. La norme FDA 21 CFR 820 (réglementation relative aux systèmes de qualité) garantit la traçabilité de la fabrication. Ces trois normes couvrent l'ensemble de la chaîne réglementaire, de la réception de la résine à l'expédition de l'implant, ce qui explique pourquoi le PEEK est le matériau pour implants présentant le plus faible risque réglementaire en production de masse.
Pourquoi FRIMA fonctionne PEEK à grande échelle
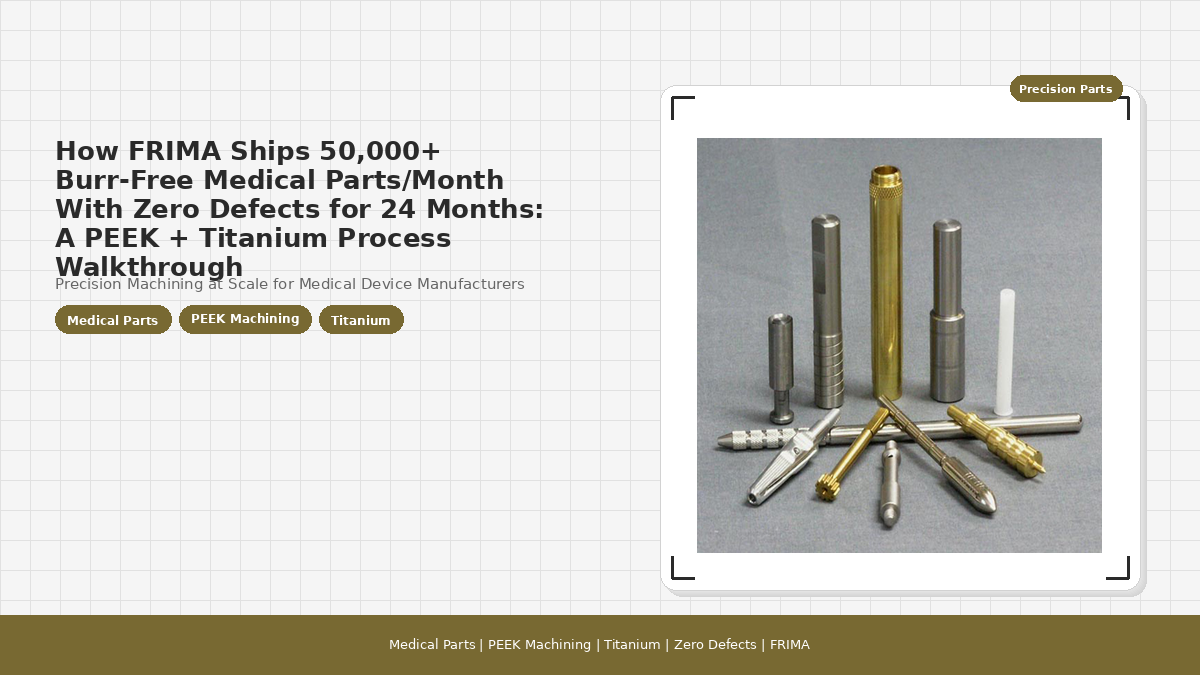
Depuis le début des années 2010, FRIMA usine du PEEK pour des clients du secteur des implants médicaux. La ligne de production actuelle traite des pièces en PEEK de petite géométrie (pas de filetage pour cages intervertébrales, logements de vis pour implants crâniens, ébauches d'implants orthopédiques d'essai) selon un processus d'assemblage en salle blanche de classe 1000. Le flux de production utilise Fraisage CNC 5 axes avec un fluide frigorigène pour maintenir la pièce en dessous de la température de transition vitreuse de 143 °C pendant l'usinage, qui est le paramètre de processus le plus important pour obtenir des tolérances serrées sur le PEEK.
2. Usinage du PEEK : Pourquoi les trajectoires d’outils CNC standard échouent-elles sur les polymères ?
Les trajectoires d'outils CNC standard conçues pour l'aluminium ou l'acier échouent sur le PEEK pour trois raisons : la concentration de chaleur, la réusinage des copeaux et le retour élastique. Le premier mode de défaillance est la chaleur. Le PEEK a une faible conductivité thermique (0,25 W/m·K contre 237 W/m·K pour l'aluminium), ce qui signifie que la chaleur de l'outil de coupe se concentre à l'interface outil-pièce. Si la température à cette interface dépasse 143 °C (la température de transition vitreuse du PEEK), le polymère se ramollit, s'étale et se ressoude à l'outil de coupe, produisant un état de surface collant qui ne satisfait pas aux exigences de cytotoxicité de la norme ISO 10993-5.
Le second mode de défaillance est la ré-coupe des copeaux. Les copeaux de PEEK sont filandreux et ont tendance à s'enrouler autour de l'outil de coupe. Si le copeau réintègre la zone de coupe, il génère de la chaleur par friction, ce qui accélère la formation d'un dépôt collant en surface. Pour y remédier, on utilise un fluide de coupe haute pression (≥ 70 bar) dirigé vers l'interface outil-pièce afin d'évacuer le copeau. La production de PEEK médical de FRIMA utilise un fluide de coupe à air réfrigéré à -10 °C pour l'usinage de finition, ce qui permet de limiter la ré-coupe des copeaux sans noyer la pièce.
Le troisième mode de défaillance est le retour élastique. Le PEEK est un polymère viscoélastique qui reprend sa forme élastique après la suppression de la force de coupe. Ce retour est d'environ 0,02 mm pour une passe de 1 mm de profondeur, ce qui suffit à rendre la pièce hors tolérance si la trajectoire d'outil a été optimisée pour l'acier. Pour y remédier, on effectue des passes de finition légères (1 à 2 passes à 0,05 mm de profondeur) afin de compenser ce retour élastique. La séquence d'usinage standard du PEEK chez FRIMA est la suivante : ébauche → recuit → finition → passe de finition → retour élastique → contrôle.
3. Recuit après usinage : comment la relaxation des contraintes prévient les défaillances en service
Le recuit est un traitement thermique post-usinage qui élimine les contraintes résiduelles issues de la découpe CNC. Ces contraintes s'accumulent au niveau des angles vifs internes, des parois fines (moins de 1 mm) et à la jonction entre la surface usinée et la matière brute. Sans recuit, les contraintes résiduelles peuvent provoquer la fissuration de la pièce lors de la stérilisation (autoclave à vapeur à 134 °C), lors des cycles thermiques en service (température corporelle de 37 °C avec des épisodes de fièvre jusqu'à 41 °C) ou lors du test de vieillissement réglementaire (la norme ASTM F2026 spécifie 5 ans de vieillissement accéléré à température élevée dans le cadre de l'évaluation de la durée de conservation).
Le cycle de recuit du PEEK de qualité médicale consiste en un traitement thermique à 200 °C pendant 4 heures, suivi d'un refroidissement lent à raison de 2 °C par heure jusqu'à température ambiante. La température de 200 °C est inférieure au point de fusion du PEEK (343 °C) mais nettement supérieure à sa température de transition vitreuse (143 °C), ce qui place le polymère dans un état caoutchouteux où les chaînes moléculaires peuvent se détendre et relâcher les contraintes. Le refroidissement lent empêche la formation de nouvelles contraintes thermiques lors du retour du polymère à l'état vitreux.
Que se passe-t-il si vous omettez le recuit ?
L'absence de recuit sur un implant en PEEK entraîne trois modes de défaillance. Le premier est la fissuration sous contrainte lors de la stérilisation à l'autoclave à vapeur : l'autoclave atteint 134 °C, la pièce se dilate contre les contraintes résiduelles et la concentration de contraintes au niveau de l'angle interne aigu amorce une fissure qui se propage à travers la section transversale de l'implant. Le deuxième est la dérive dimensionnelle lors des cycles thermiques en service : la température corporelle varie de 4 à 5 °C entre les états de veille et d'activité, la pièce se contracte contre les contraintes résiduelles et ses dimensions dépassent la tolérance de ±0,013 mm. Le troisième est la défaillance due au vieillissement accéléré : la norme ASTM F2026 exige 5 ans de vieillissement accéléré à température élevée pour valider la durée de conservation ; une pièce présentant des contraintes résiduelles se déformera pendant le test de vieillissement et ne passera pas le contrôle dimensionnel post-vieillissement.
4. Programme de recuit : température, durée et fenêtre de production FRIMA
Le cycle de recuit du PEEK médical selon la méthode FRIMA comprend une montée en température de 5 heures, un maintien à 200 °C pendant 4 heures et un refroidissement lent à 2 °C par heure pendant 60 heures, soit un total de 69 heures (un peu moins de 3 jours) pour un cycle de recuit. Ce cycle de 69 heures est intégré au planning de production FRIMA ; le lot passe de Usinage CNC → four de recuit → inspection finale → assemblage en salle blanche en 5 jours ouvrables.
| Étape de recuit | Température | Durée | But |
|---|---|---|---|
| Chauffer | 25°C → 200°C | 5 heures | Chauffage progressif pour éviter les chocs thermiques |
| Tremper | 200°C | 4 heures | Relaxation des chaînes moléculaires, soulagement des contraintes résiduelles |
| Refroidissement lent | 200 °C → 25 °C | 60 heures (2°C/h) | Refroidissement contrôlé pour prévenir toute nouvelle contrainte thermique |
| Total | — | 69 heures | Cycle de recuit complet pour la relaxation des contraintes |
La température de maintien à 200 °C est un paramètre critique. En dessous de 190 °C, le polymère ne passe pas complètement à l'état caoutchouteux et la relaxation des contraintes est incomplète. Au-dessus de 210 °C, le polymère commence à s'oxyder (jaunissement visible) et les données de biocompatibilité peuvent ne plus justifier une température plus élevée. Le maintien à 200 °C est la température de recuit approuvée par la FDA pour le PEEK de qualité médicale, et c'est la seule température utilisée par FRIMA sur sa ligne de production médicale.
5. Documentation de biocompatibilité : ISO 10993 + ASTM F2026 + FDA 21 CFR 820
La documentation relative à la biocompatibilité des implants en PEEK comporte quatre niveaux, chacun étant requis pour l'autorisation 510(k) de la FDA. Ces quatre niveaux sont : (1) la conformité de la résine à la norme ASTM F2026 (certificat de fabrication du fabricant de PEEK), (2) l'évaluation de la biocompatibilité selon la norme ISO 10993-1 (tests cellulaires et animaux), (3) la traçabilité selon la norme FDA 21 CFR 820 (dossier de production du lot à la pièce), et (4) la certification du système de management de la qualité ISO 13485:2016 (cadre de référence du système de management de la qualité de la fabrication). Ces quatre niveaux s'empilent : chaque niveau fait référence au précédent.
Couche 1 : Certificat de résine ASTM F2026
La norme ASTM F2026 définit les limites de composition de la poudre de polymère PEEK non chargée utilisée dans les implants chirurgicaux. Ces limites sont les suivantes : résine PEEK ≥ 99,5 %, absence de charges et d’additifs, monomère résiduel ≤ 0,5 %, métaux lourds (Pb, Cd, Hg, As) ≤ 1 ppm chacun. Le certificat d’usine du fabricant d’origine du PEEK (généralement Victrex, Solvay ou Evonik) atteste de la conformité à ces limites. Sans ce certificat ASTM F2026, l’implant ne peut être approuvé par la FDA.
Couche 2 : Évaluation de la biocompatibilité selon la norme ISO 10993
La norme ISO 10993-1 définit le cadre de biocompatibilité. Pour les implants en PEEK en contact prolongé avec l'os ou les tissus, les tests standard comprennent la cytotoxicité (ISO 10993-5), la sensibilisation (ISO 10993-10), l'irritation (ISO 10993-10), la toxicité systémique (ISO 10993-11), la génotoxicité (ISO 10993-3), l'implantation (ISO 10993-6) et la pyrogénicité liée au matériau (USP 151). Ces sept tests coûtent entre 25 000 et 45 000 dollars par formulation et leur réalisation prend de 4 à 6 mois. Un fournisseur disposant de données de biocompatibilité pré-approuvées pour le même lot de résine peut réduire le délai de soumission réglementaire de l'acheteur de 3 à 6 mois.
Couche 3 : Traçabilité FDA 21 CFR 820
La réglementation FDA 21 CFR 820 (Quality System Regulation) exige la traçabilité des lots et des pièces pour les dispositifs médicaux de classe II et III. Pour chaque lot d'implants FRIMA PEEK, le dossier de traçabilité associe chaque numéro de pièce au lot de résine, à l'identifiant de la machine CNC, à l'identifiant de l'opérateur, au cycle de recuit, au contrôle dimensionnel et au conditionnement en salle blanche. Ce dossier est conservé pendant 7 ans, conformément aux exigences de la FDA, et est prêt pour un audit.
Niveau 4 : Système de qualité ISO 13485:2016
La norme ISO 13485:2016 est la norme internationale relative aux systèmes de management de la qualité (SMQ) pour les fabricants de dispositifs médicaux. Elle spécifie les exigences en matière de contrôle documentaire, de contrôle de la production, de contrôle des achats, d'identification et de traçabilité, de validation des processus, d'inspection et d'essais, ainsi que d'actions correctives. FRIMA est certifiée ISO 13485:2016 pour sa ligne de production de dispositifs médicaux ; le certificat est disponible sur demande. section contrôle qualité du site web de FRIMA.
6. Traçabilité des matériaux : du lot de résine à la certification pour implants
La chaîne de traçabilité des matériaux d'un implant FRIMA PEEK relie cinq points de données : (1) le certificat de production de résine du fabricant de PEEK (Victrex ou Solvay), (2) le rapport d'inspection à réception chez GEL (1) Numéro de lot de résine, date de péremption, conditions de stockage ; (2) enregistrement de production CNC (identifiant machine, liste des outils, opérateur, version du programme) ; (3) enregistrement du cycle de recuit (identifiant du four, enregistrement de la température, durée de maintien, vitesse de refroidissement) ; (4) enregistrement du contrôle dimensionnel (mesures CMM, plan d’échantillonnage, conformité/non-conformité). Ces cinq données sont liées par le numéro de lot de la pièce et conservées dans le système ERP FRIMA pendant 7 ans, conformément à la réglementation FDA 21 CFR 820.
La chaîne de traçabilité constitue le pilier réglementaire de tout rappel d'implant ou de toute surveillance post-commercialisation. Si un lot de résine spécifique est rappelé par le fabricant (par exemple, suite à une contamination dans l'usine de PEEK), le système ERP FRIMA peut identifier en moins d'une heure chaque pièce d'implant fabriquée à partir de ce lot. Si un implant présente une défaillance sur le terrain (par exemple, suite à un signalement de fissuration sous contrainte dans un hôpital), le système ERP FRIMA peut identifier les conditions de production et les données dimensionnelles de la pièce concernée. Sans une chaîne de traçabilité complète, l'analyse des causes profondes des défaillances sur le terrain est incomplète.
7. Conditionnement stérile et assemblage en salle blanche : procédé FRIMA classe 1000
Les implants médicaux en PEEK de FRIMA sont assemblés et conditionnés dans une salle blanche de classe 1000 (équivalent ISO 7, ≤ 3 520 particules ≥ 0,5 μm par mètre cube). Cette salle blanche est équipée d’un système de filtration HEPA avec surpression par rapport à la zone de production environnante, d’un protocole de port de vêtements de protection pour tous les opérateurs et d’un système de comptage continu des particules pour la surveillance environnementale. Le niveau de contamination de cette salle blanche est identique à celui des blocs opératoires hospitaliers, ce qui garantit que l’implant quitte l’usine FRIMA dans le même état de contamination qu’à son entrée dans le champ opératoire.
FRIMA propose différentes options d'emballage stérile, notamment des sachets Tyvek doubles sous vide, des blisters individuels pour les implants d'essai et des plateaux en vrac pour la stérilisation interne des fabricants d'équipement d'origine (OEM). L'emballage est validé selon la norme ISO 11607 (emballage pour dispositifs médicaux stérilisés en phase terminale) et l'intégrité du scellage est vérifiée selon la norme ASTM F1929 (test de pénétration de colorant) pour chaque lot.
8. Tolérances serrées sur les petites géométries : ±0,003 mm sans distorsion des pièces
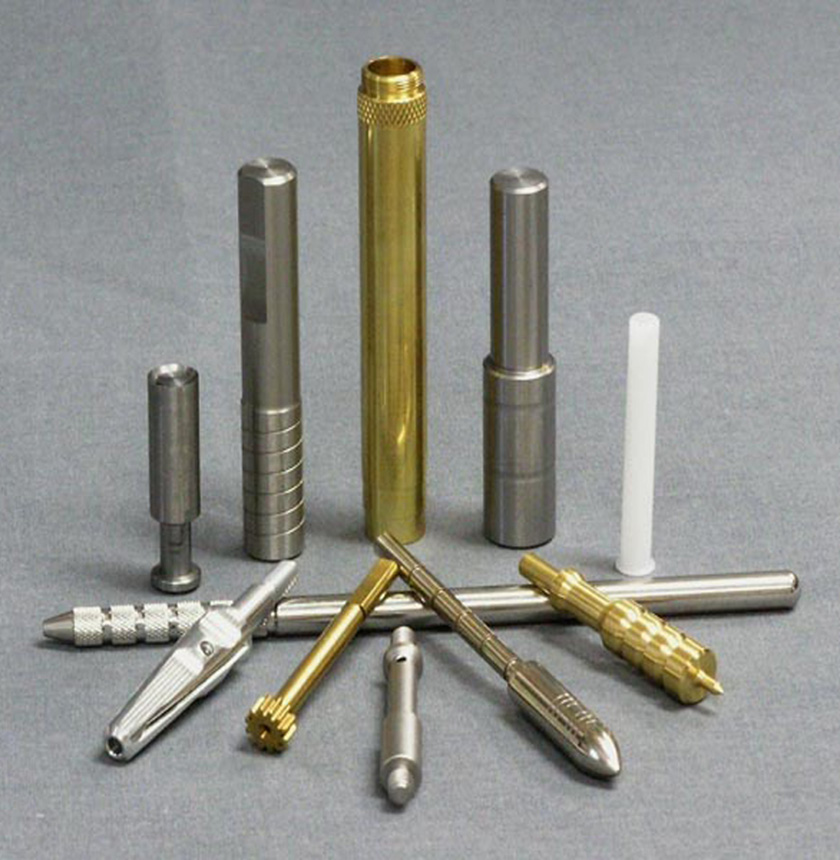
FRIMA garantit une tolérance de ±0,003 mm sur les éléments critiques des implants en PEEK, notamment le pas de vis de la cage spinale (qui détermine la géométrie de l'ostéointégration), le siège de vis de l'implant crânien (qui s'emboîte avec le tournevis chirurgical) et le diamètre extérieur de l'implant d'essai orthopédique (qui contrôle son adaptation à la cavité osseuse préparée). Cette tolérance de ±0,003 mm est quatre fois plus précise que la tolérance d'usinage CNC classique pour les plastiques médicaux (±0,013 mm) et est obtenue grâce à un processus de fabrication combinant ébauche, recuit, finition et passe de ressort.
L'étape de recuit entre l'ébauche et la finition est essentielle pour maintenir une tolérance de ±0,003 mm. L'ébauche enlève 90 % de la matière, mais laisse un surplus de 0,05 mm pour la finition. Le recuit élimine les contraintes résiduelles de l'ébauche avant que la fraise de finition n'entre en contact avec la pièce. Sans ce recuit intermédiaire, la fraise de finition usinerait contre une cible mouvante (la pièce se déforme sous l'effet de la redistribution des contraintes résiduelles) et la tolérance chuterait à ±0,013 mm, voire plus.
9. PEEK vs. Titane vs. Composite PEEK : Tableau comparatif des matériaux
Trois familles de matériaux se disputent le marché des implants porteurs : le PEEK non chargé, le titane (grade 2 ou grade 5) et le PEEK composite (généralement du PEEK renforcé de fibres de carbone, abrégé en PEEK-FC). Le compromis à trouver réside entre rigidité, radiotransparence, coût et cadre réglementaire.
| Propriété | PEEK non rempli | Titane (Grade 2) | PEEK CFR |
|---|---|---|---|
| module de Young | 3,6 GPa | 110 GPa | 15 GPa |
| Résistance à la traction | 100 MPa | 345 MPa | 200 MPa |
| Radiotransparence (radiographie) | Radiotransparent | Radio-opaque | Partiellement radiotransparent |
| protection contre les contraintes dues à l'inadéquation osseuse | Faible | Élevée (10 fois la rigidité osseuse) | Faible à moyen |
| Coût par kg (matière première) | 120 à 180 $ | 45 à 60 $ (2e année), 90 à 140 $ (5e année) | 300 à 450 $ |
| Voie de régulation | ASTM F2026 + ISO 10993 | ASTM B348 + ISO 5832-3 | ASTM F2026 + ISO 10993 (avec tests spécifiques CF) |
| Meilleure adaptation | Cage spinale, implant crânien | vis osseuse, implant dentaire | Fusion vertébrale à haute contrainte, remplacement de disque |
Pour la plupart des implants rachidiens et crâniens, le PEEK non chargé est la solution idéale car la protection contre les contraintes due au désaccord osseux est faible (le module d'élasticité du PEEK est similaire à celui de l'os) et sa radiotransparence permet une imagerie postopératoire sans artefacts. Le titane est la solution idéale pour les vis osseuses et les implants dentaires où une rigidité mécanique élevée est requise. Le PEEK renforcé de fibres de carbone (CFR-PEEK) est la solution idéale pour les arthrodèses vertébrales à fortes contraintes, lorsque la résistance à la traction du PEEK est insuffisante et que la protection contre les contraintes du titane est inacceptable.
10. 5 documents prêts pour l'audit que tout acheteur devrait demander avant la commande
Le dossier réglementaire en cinq documents constitue le document de référence pour toute commande d'implants en PEEK. L'acheteur doit le demander avant d'émettre la commande, et non après, car il détermine si le fournisseur peut livrer des pièces conformes aux exigences d'audit ou si l'acheteur doit financer lui-même la documentation.
| Document | Source | Ce que cela confirme | Coût pour le fournisseur |
|---|---|---|---|
| Certificat de broyeur de résine ASTM F2026 | Fabricant de PEEK (Victrex, Solvay) | Composition de la résine conforme aux limites des implants | Inclus avec l'achat de résine |
| Certificat de système de management de la qualité ISO 13485:2016 | Fournisseur (FRIMA) | Le système de gestion de la qualité (SGQ) couvre la ligne de production de dispositifs médicaux. | Audit de 15 000 $ à 30 000 $ par an |
| Résumé de biocompatibilité ISO 10993 | Laboratoire fournisseur ou tiers | Une batterie de 7 tests a été réussie pour le lot de résine spécifique. | 25 000 $ à 45 000 $ par formulation |
| Enregistrement de traçabilité FDA 21 CFR 820 | Fournisseur (FRIMA) | Traçabilité lot-pièce pour chaque numéro de pièce | Investissement ERP + discipline de l'opérateur |
| Rapport d'inspection dimensionnelle (MMT) | Fournisseur (FRIMA) | Mesures CMM selon la norme ASTM F2026 §6.2 | 5 000 $ à 15 000 $ par pièce pour la configuration |
Le coût total pour le fournisseur de fournir le dossier de 5 documents représente un investissement initial d'environ 45 000 $ à 90 000 $, auquel s'ajoutent les coûts d'audit et de tests complémentaires. Le fournisseur disposant déjà du dossier bénéficie d'une avance de 6 à 12 mois sur celui qui doit le constituer de A à Z. Pour l'acheteur, ce dossier raccourcit le délai de soumission réglementaire de 3 à 6 mois et réduit le risque de défaillance sur le terrain en remplaçant les tests de biocompatibilité par lot par l'utilisation des données validées du fournisseur.
Demander le dossier réglementaire PEEK →
Foire aux questions
Q1. Pourquoi un recuit est-il nécessaire après l'usinage du PEEK pour les implants médicaux ?
Le PEEK accumule des contraintes résiduelles lors de l'usinage CNC. Ces contraintes se concentrent au niveau des angles vifs internes, des parois fines et à la jonction entre la surface usinée et la matière brute. Sans recuit, ces contraintes peuvent provoquer la fissuration de la pièce lors de la stérilisation (autoclave à vapeur à 134 °C), lors des cycles thermiques en service (température corporelle de 37 °C, épisodes de fièvre jusqu'à 41 °C) ou lors du test de vieillissement réglementaire (la norme ASTM F2026 spécifie 5 ans de vieillissement accéléré à haute température). Le programme de recuit standard pour le PEEK de qualité médicale consiste en un traitement thermique à 200 °C pendant 4 heures, suivi d'un refroidissement lent à 2 °C par heure afin de relâcher les contraintes sans altérer la cristallinité.
Q2. Qu'est-ce que la norme ASTM F2026 et pourquoi est-elle importante pour les implants en PEEK ?
La norme ASTM F2026 définit les spécifications standard des poudres de polymère PEEK non chargées utilisées dans les implants chirurgicaux. Elle spécifie les limites de composition (résine PEEK, sans charges ni additifs), la plage de masse moléculaire, la limite de monomères résiduels (≤ 0,5 %) et la limite de métaux lourds (plomb, cadmium, mercure et arsenic, tous ≤ 1 ppm). La conformité à la norme ASTM F2026 est indispensable à l'obtention de l'autorisation 510(k) de la FDA pour les cages spinales, les implants crâniens et les implants orthopédiques d'essai à base de PEEK. Sans certificat de conformité ASTM F2026, l'implant ne peut être examiné par la FDA.
Q3. Quels tests de biocompatibilité sont requis pour les implants PEEK selon la norme ISO 10993 ?
La norme ISO 10993-1 spécifie le cadre d'évaluation de la biocompatibilité des dispositifs médicaux. Pour les implants en PEEK en contact prolongé avec l'os ou les tissus (classe IIb ou classe III), la batterie de tests standard comprend : la cytotoxicité (ISO 10993-5), la sensibilisation (ISO 10993-10), l'irritation (ISO 10993-10), la toxicité systémique (ISO 10993-11), la génotoxicité (ISO 10993-3), l'implantation (ISO 10993-6) et la pyrogénicité liée au matériau (USP 151). Pour le PEEK en particulier, cette batterie de 7 tests coûte généralement entre 25 000 et 45 000 $ par formulation et nécessite 4 à 6 mois pour être réalisée. Un fournisseur disposant d'une documentation de biocompatibilité pré-approuvée peut réduire le délai de soumission réglementaire de l'acheteur de 3 à 6 mois.
Q4. Quelles tolérances FRIMA peut-elle respecter sur les géométries d'implants PEEK de petite taille ?
FRIMA garantit une tolérance de ±0,003 mm sur les éléments critiques des implants en PEEK (pas de filetage de la cage intervertébrale, logement de la vis de l'implant crânien) et de ±0,013 mm sur les éléments non critiques. Le processus de fabrication utilise un fraisage CNC 5 axes avec refroidissement par air comprimé afin de maintenir la pièce en dessous de sa température de transition vitreuse (Tg = 143 °C pour le PEEK non chargé) pendant l'usinage. Un recuit de détente est effectué après l'ébauche avant l'usinage de finition. Il en résulte une tolérance de ±0,003 mm sur les pas de filetage qui contrôlent la géométrie de l'ostéointégration, sans déformation visible après usinage, même sous un microscope à grossissement 10×.
Q5. Quelle documentation FRIMA fournit-elle avec chaque envoi d'implants PEEK ?
Chaque lot d'implants FRIMA PEEK est livré avec un dossier réglementaire de 5 documents : (1) certificat de conformité ASTM F2026 de l'usine de résine du fabricant d'origine du PEEK (généralement Victrex ou Solvay) ; (2) certificat ISO 13485:2016 couvrant la ligne de production FRIMA ; (3) résumé de biocompatibilité ISO 10993 pour le lot de résine concerné ; (4) enregistrement de traçabilité FDA 21 CFR 820 reliant chaque référence au lot de résine. machine CNC, l'opérateur et le contrôle qualité ; (5) rapport d'inspection dimensionnelle conforme à la norme ASTM F2026 §6.2 avec mesures CMM pour chaque lot. L'emballage est prêt pour les audits FDA, ISO 13485 et MDR de l'UE.
